Mostrando entradas con la etiqueta Daniel. Mostrar todas las entradas

domingo, 29 de diciembre de 2019

Complicaciones Síndrome de Alport

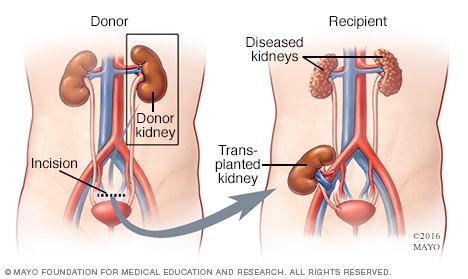
Con el tiempo, el síndrome de Alport aumenta el daño a los riñones. La mayoría de los niños varones que tienen síndrome de Alport desarrollan con el tiempo insuficiencia renal. Es posible que durante  la adolescencia o durante los primeros años de la edad adulta necesiten someterse a diálisis o a un trasplante de riñones, aunque la insuficiencia renal puede aparecer en algunos casos a finales de los 40-50 años de edad. La mayoría de las niñas que tienen el síndrome de Alport no desarrollan insuficiencia renal, aunque no se la puede descartar por completo.
Los riesgos y el momento de la aparición de la insuficicencia renal dependen del tipo genético de síndrome de Alport que la persona tenga. Hablar con el doctor especialista de riñón sobre la posibilidad de hacerse una prueba genética para saber el tipo de síndrome de Alport que padece el paciente es un aspecto fundamental.
Resultado de imaxes para Síndrome de alportResultado de imaxes para Síndrome de alportResultado de imaxes para Síndrome de alport

sábado, 28 de diciembre de 2019

Tratamiento Síndrome de Alport

No existe un tratamiento específico para el SA. Se han realizado algunas terapias en ensayos clínicos o modelos murinos: bloqueo de metaloproteinasas, ciclosporina A (aceleraba el deterioro de la función renal por fibrosis intersticial) o transplante de médula ósea (reclutar nuevas células como podocitos o células mesangiales). Estos tratamientos experimentales se han desestimado por no haber conseguido los resultados deseados.
IECA Y ARA-2 han sido los únicos fármacos que han demostrado efectividad y seguridad. Su acción sobre el bloqueo del sistema renina angiotensina disminuye la proteinuria y frena la progresión de la enfermedad renal crónica.
El tratamiento real sustitutivo de elección es el trasplante renal.
Resultado de imaxes para Síndrome de alport tratamientoResultado de imaxes para transplante de riñon

viernes, 27 de diciembre de 2019

Manifestaciones Síndrome de Alport

Además de los problemas renales, muchas personas que padecen del síndrome de Alport también presentan problemas de audición y de visión. Entre los síntomas se encuentran:
- Sangre en la orina (hematuria): el signo más común y la primera señal de síndrome de Alport
- Proteínas en la orina (proteinuria)
- Presión arterial alta
- Hinchazón de piernas, tobillos, pies y alrededor de los ojos
- Pérdida de la audición y de la visión
Estos signos y síntomas pueden ser diferentes en función de la edad, sexo y el tipo genético de síndrome de Alport que padezcan. Por ejemplo, los niños presentan una mayor tendencia a presentar problemas de visión o de audición que las niñas.
- Riñones: el síntoma más común del síndrome de Alport es la presencia de sangre en la orina (hematuria). La mayoría de los niños que padecen de síndrome de Alport comienzan a mostrar hematuria de bebés, y la afección persiste durante toda la vida. La mayoría de las niñas que padecen de síndrome de Alport también presentan hematuria, pero puede aparecer y desaparecer. La hematuria en el síndrome de Alport es por lo general "microscópica", lo que significa que no se puede ver a simple vista; solo es posible detectarla con un microscopio o con tiras reactivas en la orina. Por otro lado, en algunos de los niños que padecen de síndrome de Alport, los resfríos y la gripe pueden generar a veces orina marrón, rosa o roja (hematuria "macroscópica") por algunos días. La sangre en orina se resuelve por sí sola y si bien es un síntoma que puede causar susto no es dañino.
Los niños varones que padecen de síndrome de Alport comienzan a mostrar otros signos (síntomas) de enfermedad renal a medida que crecen, como presencia de proteínas en la orina y aumento de la presión arterial. Estos síntomas se manifiestan, por lo general, cuando los niños llegan a la adolescencia. En cambio , las niñas que padecen de síndrome de Alport por lo general no muestran proteína en la orina ni tampoco aumento de la presión arterial hasta más adelante en la vida, aunque existe la posibilidad de que estos síntomas aparezcan en niñas adolescentes que padecen de este síndrome.
- Oídos: la mayoría de los niños varones que tienen síndrome de Alport sufrirán en algún momento de la vida pérdida (empeoramiento) progresiva de la audición de ambos oídos, por lo general durante la adolescencia. Afortunadamente, los audífonos son muy efectivos para este tipo de pérdida de audición. Las niñas que tienen síndrome de Alport también podrán desarrollar pérdida de la audición pasada la adolescencia, pero existen menos probabilidades que en los niños.
- Ojos: alrededor del 15% de los niños varones que tienen síndrome de Alport presentan una deformidad del cristalino del ojo conocida como lenticono anterior. Las personas que padecen de lenticono anterior pueden presentar algunos problemas de visión y algunas pueden desarrollar cataratas. Por eso, es necesario consultar al oftalmólogo, el doctor de la vista, una vez al año para monitorear las enfermedades de la vista en los niños.

jueves, 26 de diciembre de 2019

¿Qué es el Síndrome de Alport?

 El síndrome de Alport (SA) es una enfermedad hereditaria con una prevalencia aproximada de 1 caso por cada 50 000 nacidos vivos, aunque probablemente esté infradiagnosticado por la dificultad del diagnóstico ante casos aislados o sin sordera. Es la causa del 1-2% de los pacientes que inician tratamiento renal sustitutivo.
El SA presenta una clínica sistémica que afecta a las membranas basales de diferentes tejidos, particularmente aquellas del glomérulo, debido a la alteración del colágeno tipo IV. Según el patrón de herencia diferenciamos dos tipos: SA ligado a X, en el 85% de los casos, y SA autosómico recesivo, en el 15% de los casos.
                          Resultado de imaxes para Síndrome de alport

miércoles, 25 de diciembre de 2019

Complicaciones Síndrome de Marfan

Como el síndrome de Marfan puede afectar casi cualquier parte del cuerpo, es posible que provoque una gran variedad de complicaciones:
- Complicaciones cardiovasculares: las complicaciones más peligrosas del síndrome de Marfan afectan el corazón y los vasos sanguíneos. El tejido conjuntivo defectuoso puede debilitar la aorta, la arteria grande que surge desde el corazón y suministra la sangre al organismo pudiendo provocar un aneurisma de la aorta, disección aórtica, malformaciones de las válvulas.
- Complicaciones oculares: Las complicaciones en los ojos pueden comprender desde una luxación en el cristalino, problemas de retina, hasta la aparición temprana de glaucoma o cataratas.
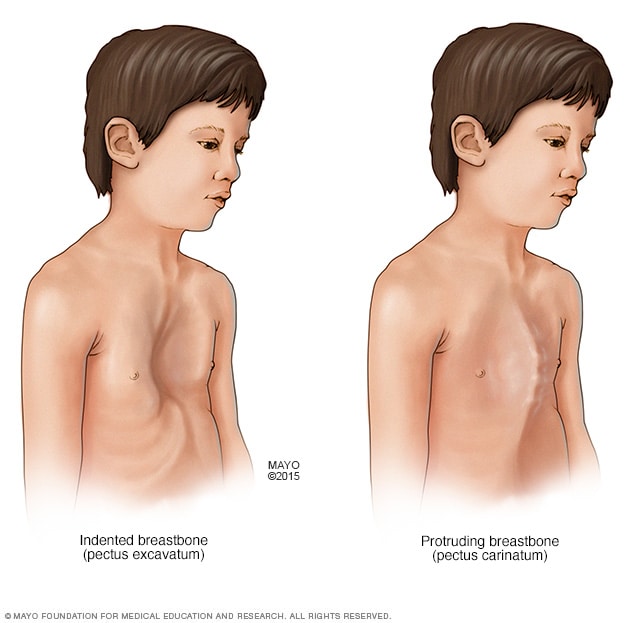
- Complicaciones óseas: el síndrome de Marfan aumenta el riesgo de curvas anormales en la columna vertebral, como la escoliosis. También puede afectar el desarrollo normal de las costillas, ya que puede provocar que el esternón sobresalga o se hunda en el pecho. El dolor en los pies y en la espalda es frecuente con el síndrome de Marfan.
- Complicaciones del embarazo: el síndrome de Marfan puede debilitar las paredes de la aorta, la arteria principal que sale del corazón. Durante el embarazo, el corazón de una mujer bombea más sangre de lo habitual; esto puede generar más presión en la aorta, lo que aumenta el riesgo de rotura o disección mortal.

martes, 24 de diciembre de 2019

Tratamiento Síndrome de Marfan

No se ha encontrado una cura definitiva para el síndrome de Marfan, que implicaría reparar el gen que lo causa. Aun así, las personas que lo padecen deben:
- Hacerse revisiones médicas periódicas: puede ser necesario realizar estudios como radiografías de tórax y una ecocardiografía por lo menos una vez por año. Hay que vigilar estrechamente la aparición de desprendimiento de retina.
- Seguir un tratamiento personalizado: como el síndrome de Marfan afecta a las personas en maneras diferentes, se necesitan diferentes tipos de tratamientos. Algunos pacientes pueden no necesitar tratamiento alguno. Otros pueden precisar betabloqueantes para reducir la frecuencia cardíaca y la presión arterial, y así retrasar o evitar la dilatación aórtica. En algunos casos (por ejemplo, si se forma un aneurisma en la aorta o hay algún problema con las válvulas aórtica o mitral) es necesaria la intervención quirúrgica para colocar una prótesis en la aorta o en las válvulas cardíacas.
- Tener precauciones mínimas: debe advertirse a los pacientes sobre los riesgos del estrés físico o emocional intenso, por lo que deben evitar el ejercicio intenso y los deportes de contacto. Además, el embarazo también supone un riesgo.
- Fisioterapia: existen casos en los que las malformaciones pueden requerir fisioterapia, férulas, incluso, cirugía.

lunes, 23 de diciembre de 2019

Manifestaciones del Síndrome de Marfan

La expresión del gen es variable, es decir, una misma familia puede tener diferentes características y presentar distintos grados de gravedad. Aun así, la enfermedad afecta principalmente a los ojos, el esqueleto, el corazón y los vasos sanguíneos, aunque pueden aparecer alteraciones a otros niveles:
- El esqueleto: son personas a menudo muy altas (en comparación con los demás miembros de la familia) y delgadas, con extremidades largas y articulaciones con mucha movilidad. Los dedos y las manos son largos y finos con aspecto de araña, la cara larga y estrecha, protusión o depresión del esternón, desviaciones de la columna vertebral, etc.
- El corazón y los vasos sanguíneos: las alteraciones en estas estructuras son la principal causa de mortalidad de estas personas. Una de las más importantes es la dilatación de la aorta por la debilidad de su pared, pudiendo incluso llegar a desgarrarse o romperse. También pueden aparecer problemas a nivel de las válvulas del corazón: insuficiencia aórtica o prolapso de la válvula mitral.
- Los ojos: miopía, cataratas, dislocación(luxación) del cristalino o desprendimiento de retina, son los problemas más comunes que suelen tener las personas con el síndrome de Marfan.
- Otras alteraciones: neumotórax (pulmón colapsado), hernias inguinales, estrías en hombros y nalgas, etc.

domingo, 22 de diciembre de 2019

¿Qué es el Síndrome de Marfan?

El síndrome de Marfan es un trastorno hereditario que afecta al tejido conjuntivo, es decir, las fibras que sostienen y sujetan los órganos y otras estructuras del cuerpo. El síndrome de Marfan afecta más frecuentemente el corazón, los ojos, los vasos sanguíneos y el esqueleto.
Los pacientes con síndrome de Marfan generalmente son altas y delgadas, y tienen brazos, piernas y dedos de pies y manos desproporcionadamente largos. El daño causado por el síndrome de Marfan puede ser leve o intenso. Si la aorta (el vaso sanguíneo de gran tamaño que lleva sangre desde el corazón hacia el resto del cuerpo) se ve afectada, la enfermedad puede poner en peligro la vida.
La prevalencia del síndrome de Marfan se estima de 1/5000 y afecta por igual a hombres y mujeres. Es una enfermedad causada por una alteración genética en el cromosoma 15. Las mutaciones que se producen en genes de este cromosoma provocan alteraciones en proteínas que forman parte del tejido conectivo. Generalmente la enfermedad se transmite de padres a hijos a través de los genes, pero aproximadamente el 25% de los pacientes no tienen ningún padre afectado, por tanto, en estos casos se debe a una mutación nueva. Como el defecto genético puede ser transmitido a los hijos, las personas que lo padecen deben consultar al médico antes de que se produzca el embarazo. El patrón de herencia es autosómico dominante, lo que quiere decir que estadísticamente la probabilidad de que los hijos de un paciente estén afectados por la enfermedad es de aproximadamente un 50%.
Resultado de imaxes para síndrome de marfanResultado de imaxes para síndrome de marfanResultado de imaxes para síndrome de marfan

sábado, 21 de diciembre de 2019

Complicaciones del síndrome de Werner

Las complicaciones y problemáticas del Síndrome de Werner son muy frecuentes y de mayor gravedad en edades mucho más avanzadas de la vida: osteoporosis, mayor probabilidad de aparición de quistes y tumores cancerosos (especialmente sarcomas y melanomas), problemas cardíacos, diabetes tipo 2, alteraciones endocrinas, disminución de la libido y alteraciones neurológicas.
Lamentablemente el envejecimiento generado por este trastorno suele conllevar una notable disminución en la esperanza de vida, siendo la media de supervivencia inferior a los cincuenta años de edad. Algunas de las causas de muerte más comunes son los problemas cardiovasculares o la aparición de sarcomas u otros tipos de cáncer.

viernes, 20 de diciembre de 2019

Tratamiento Síndrome de Werner

El síndrome de Werner es una condición muy frecuente, habiendo recibido hasta ahora relativamente poca atención por parte de la comunidad científica. Siendo además un trastorno de tipo genético, no existe en la actualidad un tratamiento que permita curar esta condición. Sin embargo, existen investigaciones que buscan hallar métodos para frenar el envejecimiento acelerado y que parecen prometedoras a la hora de mejorar la expresión de proteínas y la funcionalidad del gen WRN, si bien aún están en proceso de investigación y no en fase de ensayo.
En la actualidad, el único tratamiento que se aplica es fundamentalmente sintomatológico. Por ejemplo, problemáticas como las cataratas cuentan con la posibilidad de ser corregidas mediante cirugía. También puede ser necesaria cirugía ante la presencia de tumores (que también pueden precisar quimioterapia o radioterapia) o en algunos problemas cardíacos (por ejemplo ante la necesidad de la colocación de un marcapasos). Las personas que padezcan esta alteración también deberían realizarse controles periódicos con el fin de controlar y poder tratar problemas cardíacos, la tensión arterial y los niveles de colesterol y azúcares en sangre, entre otros.
Se hace imprescindible llevar un estilo de vida activo y saludable, con un alimentación baja en grasas y con realización regular de ejercicio. Alcohol, tabaco y otras drogas pueden ser muy perjudiciales, debiendo evitarse. También la fisioterapia y estimulación cognitiva son de utilidad para opreservar la funcionalidad de estos sujetos.
Asimismo el factor psicológico es también muy importante. En primer lugar será necesaria la psicoeducación con el fin que el sujeto y su entorno puedan comprender la situación y los posibles problemas que pueden derivarse, así como orientar y elaborar conjuntamente diferentes pautas de actuación para hacer frente a las dificultades.
Otro aspecto a tratar especialmente es el estrés, la ansiedad y la angustia que probablemente puedan acompañar al diagnóstico o al padecimiento de la enfermedad, pudiendo ser necesario aplicar diferentes tipos de terapia tales como la de gestión del estrés, de la ira o de las emociones o la reestructuración cognitiva.
Trabajar con el paciente que supone para el envejecer e intentar generar interpretaciones más positivas puede ser de utilidad. Asimismo, a través de terapias como la familiar sistémica se puede trabajar la implicación y sensaciones de cada uno de los componentes del entorno con respecto a su vivencia de la situación.
Por último y dado que se trata de un trastorno genético, se recomienda el uso del consejo genético con el fin de detectar las alteraciones que generan el trastorno y comprobar. Si bien los descendientes de estas personas son portadores de las mutaciones que causan la enfermedad, no es habitual que se desarrolle el trastorno a menos que ambos progenitores lo posean (se trata de un trastorno autosómico recesivo).

jueves, 19 de diciembre de 2019

Manifestaciones Síndrome de Werner

Las características físicas de los pacientes con síndrome de Werner son normalmente pequeñas y con tronco "stocky". Su pelo es fino, gris y tienen calvicie prematura. Sus caras son como si tuvieran 40 años más y resalta su nariz con forma de pico. Los principales desórdenes que pueden sufrir son:
- Escleroderma: enfermedad inmunitaria del tejido conectivo donde ellos hacen una sobreproducción de fibras de colágeno, también llamada esclerosis sistémica. Hay señales muy visibles en la piel. Afecta la cara y extremidades con calcificaciones y ulceraciones. La parte invisible del escleroderma afecta los órganos internos como el esófago, pulmones, corazón, riñones, vasos sanguíneos, músculos y articulaciones.
- Arteriosclerosis: endurecimiento y estrechamiento de las paredes de las arterias que causa un decrecimiento del flujo sanguíneo en las arterias.
- Diabetes mellitus: es un desorden metabólico en el que los carbohidratos no se rompen por la falta de insulina secretada por el páncreas, es un tipo de desorden endocrino.
- Desórdenes endocrinos: las glándulas endocrinas secretan hormonas a la corriente sanguínea y tienen efecto en los órganos del cuerpo, la falta de hormonas endocrinas causa desórdenes endocrinos.
- Cáncer de tiroides: es un inusual cáncer que puede desarrollarse en gente que tiene el síndrome de Werner. Está causado por la alta producción de calcitonina.
- Cataratas: es cuando las lentes de los ojos se vuelven parcialmente o completamente opacas.
- Desórdenes en la retina: degeneración muscular o distrofia de la retina.

miércoles, 18 de diciembre de 2019

¿Qué es el Síndrome de Werner?

El síndrome de Werner, descrito en 1904 por el oftalmólogo alemán Carl Wilhem Otto Werner, es una patología poco frecuente, autosómica recesiva, caracterizada por signos de envejecimiento prematuro y tendencia al desarrollo de tumores malignos, que presenta una mayor incidencia en grupos con alto grado de consanguinidad, fundamentalmente en países como Japón. El gen responsable de este síndrome es el WRN, ubicado en el brazo corto del cromosoma 8, el cual codifica para una enzima de reparación del ADN, una helicasa específicamente (proteína de Werner), cuya mutación causa que las células se dividan más lentamente o que dejen de dividirse en etapas tempranas.
El diagnóstico del síndrome de Werner es principalmente clínico, donde la talla baja y el envejecimiento precoz son las características predominantes, y su confirmación se realiza a a través de pruebas moleculares para la detección de mutaciones en el gen WRN. La esperanza media de vida se estima alrededor de los 45 o 50 años. El enfoque terapéutico está dirigido hacia el manejo de las diferentes complicaciones propias de la enfermedad.
Resultado de imaxes para síndrome de wernerResultado de imaxes para síndrome de wernerResultado de imaxes para síndrome de werner

domingo, 15 de diciembre de 2019

Complicaciones y pronóstico del síndrome de Patau

La principal causa de fallecimiento en estos pacientes son las complicaciones cardiopulmonares. Alrededor del 50% fallecen durante el primer mes de vida y a los 6 meses han fallecido el 70% de los nacidos vivos. La supervivencia de estos individuos por encima del año de vida suele ser inusual, y sobrepasar los 10 años excepcional. Hasta la fecha sólo se han descrito siete pacientes por encima de esta edad, tres de los cuales tenían más de 18 años.
En la literatura el caso de mayor supervivencia publicado es una mujer de 39 años. Se ha observado que la supervivencia es mayor en los casos de mosaicismos y traslocación cromosómica.
En todos los casos el retraso psicomotor es grave, impidiendo la adquisición de las funciones básicas del desarrollo (sedestación, deambulación, lenguaje, etc.). El cociente intelectual medio de los pacientes con trisomía 13 es muy bajo, y tiende a disminuir con la edad. A pesar de todo, la mayoría suelen ser capaces de ir aprendiendo cosas a lo largo de su vida, e incluso algunos pacientes logran adquirir funciones como caminar o pedir sus necesidades.
Resultado de imaxes para complicaciones trisomia 13

sábado, 14 de diciembre de 2019

Tratamiento Síndrome de Patau

Los recién nacidos con trisomía 13 suelen necesitar asistencia médica desde el mismo momento del nacimiento debido a que 2/3 de los casos obtienen puntuaciones inferiores a 7 en el test de Apgar al primer minuto, cifra que desciende a 1/3 a los 5 minutos de vida. Dado que las anomalías cardíacas representan la causa principal de mobimortalidad de la trisomía 13, se plantea el problema ético de si su reparación quirúrgica está indicada dado el pésimo pronóstico del cuadro tanto desde el punto de vista físico como intelectual. Alrededor de 2/3 de los pacientes son dados de alta y precisan de atención especializada en el domicilio, requiriendo la intervención de un equipo multidisciplinario. Los padres han de ser previamente entrenados para la realización de determinadas tareas y maniobras que pueden ser de importancia vital para la supervivencia del paciente. Actualmente existen tablas de crecimiento percentiladas para niños con trisomía 13 hasta los 3 años de vida.
Resultado de imaxes para tratamiento síndrome de patauResultado de imaxes para tratamiento síndrome de patauResultado de imaxes para tratamiento síndrome de patau

viernes, 13 de diciembre de 2019

Manifestaciones Síndrome de Patau

El síndrome de Patau es la tercera trisomía autosómica en cuanto a frecuencia después de la trisomía 21 (Síndrome de Down) y la trisomía 18(Síndrome de Edwards). La prevalencia se estima aproximadamente entre 1:12000 y 1:29000 nacidos vivos. La tasa de abortos espontáneos es elevada y representa alrededor del 1% del total de abortos espontáneos reconocidos. Existe un ligero exceso de casos del sexo femenino respecto al masculino.
Respecto a la historia prenatal, los fetos afectados de trisomía 13 presentan anomalías múltiples que pueden ser detectadas antenatalmente por medio de la ecografía. Entre ellas destacan las anomalías del sistema nervioso central (SNC), especialmente la holoprosencefalia, malformaciones faciales, cardiacas y renales. Es frecuente el retraso de crecimiento intrauterino. La asociación de dichas anomalías es indicación obligada de cariotipo fetal a través de amniocentesis o vellosidades coriales. Aproximadamente un 30% de embarazos de trisomía 13 presentan polihidramnios u oligohidramnios.
Las manifestaciones clínicas del síndrome partirían desde los recién nacidos con síndrome de Patau, que muestran un conjunto de malformaciones características que permiten la sospecha clínica en el momento del nacimiento. Los hallazgos clínicos más frecuentes son las anomalías de las estructuras de la línea media, que incluyen holoprosencefalia (con diferentes grados de desarrollo incompleto de los nervios olfatorios y ópticos), labio leporino con o sin fisura palatina (60-80% de los pacientes) y onfalocele. El 80% de los pacientes presentan malformaciones cardiacas, como por ejemplo comunicación interventricular. También son comunes las anomalías de las extremidades (camptodactilia, polidactilia, pies zambos), alteraciones en la visión (microftalmia, coloboma de iris, displasia retinal), malformaciones renales, criptorquidia en varones y útero bicorne en las mujeres o la presencia de arteria umbilical única. Otra característica típica de estos individuos es el retraso de crecimiento postnatal. El retraso psicomotor grave es prácticamente constante y es evidente desde los primeros meses de vida.
Existen otras anomalías menos frecuentes que afectan al sistema nervioso central (hipertonía, hipotonía, agenesis del cuerpo calloso, hidrocefalo, hipoplasia cerebelar, meningomielocele), defectos del cuero cabelludo, microcefalia, micrognatia, anomalía de Dandy-Walker, aumento de tamaño de la cisterna magna, trombocitopenia, defectos oculares (ciclopia, microftalmia con hipotelorimo ocular, ausencia de cejas) y exceso de piel en la zona posterior del cuello debido a edema o higroma quístico antenatal. Se ha descrito displasia pigmentaria (phylloid hypomelanosis)clasificada como de tipo 3 de Happle) en un paciente con mosaicisimo.
Los individuos con la traslocación t(13q14) presentan una nariz larga, con un labio superior pequeño, retromicrognatia, clinodactilia del 5º dedo y generalmente presentan un retraso mental grave.
Resultado de imaxes para holoprosencefaliaResultado de imaxes para labio leporinoResultado de imaxes para onfaloceleResultado de imaxes para coloboma de irisResultado de imaxes para criptorquidiaResultado de imaxes para utero bicorne

jueves, 12 de diciembre de 2019

¿Qué es el Síndrome de Patau?

El síndrome de Patau es un síndrome cromosómico congénito polimalformativo grave, con una supervivencia que raramente supera el año de vida, debido a la existencia de tres copias del cromosoma 13.
El 75% de los pacientes presentan una trisomía de todo o de una gran parte del cromosoma 13. Al igual que otras trisomías humanas, se debe a una no-disyunción cromosómica durante la meiosis, principalmente en el gameto materno. En estos embarazos la edad materna y paterna media están algo incrementadas (31,3 y 33,7 años respectivamente). Aproximadamente un 20% de casos se deben a traslocaciones, siendo la t(13q14) la más frecuente.
También se han descrito casos de mosaicismo (5%) de la trisomía 13, estos pacientes presentan un amplio rango fenotípico, que puede ir desde las malformaciones típicas hasta un fenotipo cercano a la normalidad, el grado de retraso mental es variable. En estos casos la supervivencia es mayor.
Resultado de imaxes para sindrome de patauResultado de imaxes para sindrome de patauResultado de imaxes para sindrome de patauResultado de imaxes para sindrome de patau

miércoles, 11 de diciembre de 2019

Complicaciones del Síndrome de Edwards

El Síndrome de Edwards tiene una mortalidad del 95% en el primer año de vida. El 5% restante suele sobrevivir más tiempo (la tasa de mortalidad en los supervivientes es del 2% a los 5 años de vida). Las niñas presentan mayor tasa de supervivencia. Causa principal de fallecimiento: cardiopatía congénita, apneas, y neumonía. 
Las complicaciones más frecuentes en los supervivientes son:
- Dificultades en la alimentación: La mayoría necesitarán alimentación por sonda. Puede ser necesario recurrir a la gastronomía. No obstante algunos consiguen tomar bien el biberón, y se ha conseguido lactancia materna en casos aislados. Muy pocos serán capaces de comer solos.
- Escoliosis: Puede afectar mucho la calidad de vida de los supervivientes. No parecen ser de utilidad los aparatos ortopédicos, lo mejor y más cómodo es usar almohadones o respaldos de madera que se coloca en la cuna ó en el carrito para modificar la postura del niño.
- Estreñimiento: precisarán enemas.
- Infecciones: neumonía, otitis media, e infecciones urinarias.
Desarrollo psíquico/motor: Importante retraso. En un grupo de supervivientes con edad media cronológica de 8 años, la edad de desarrollo media fué de 6,8 meses.
Pueden llegar a ser capaces de utilizar 4 ó 5 palabras.

martes, 10 de diciembre de 2019

Tratamiento Síndrome de Edwards

No hay ningún tipo de tratamiento específico para la trisomía 18. Los tratamientos que se utilicen dependerán de la afección individual del paciente. El tratamiento sólo es de apoyo. El tratamiento quirúrgico de las malformaciones apenas mejora el pronóstico desfavorable asociado con este síndrome: el 90% de niños muere en el primer año de vida por complicaciones cardíacas, renales o neurológicas, o por repetidas infecciones.
Aun así, es muy importante la aplicación desde el nacimiento de medidas rehabilitadoras. El tratamiento debe incluir medidas ortopédicas posturales, estimulación general del paciente, medidas de prevención y tratamiento precoz de las complicaciones y proporcionar información adecuada y apoyo familiar. Hay que destacar factores como una intensa dedicación al paciente y cuidados adecuados, aspectos psicológicos y de apoyo social que, probablemente, sí podrían influir en su longevidad.
Se recomiendan los siguientes tratamientos y objetivos para determinadas complicaciones frecuentes:
- Infecciones respiratorias de repetición: fisioterapia respiratoria para facilitar despegue y drenaje de secreciones.
- Deformidades articulares: tratamiento postural(mantener arcos articulares libres mediante cinesiterapia poliarticular) y técnicas de relajación del tono muscular para evitar la aparición y progresión de las deformidades, evitar dolor y facilitar el cuidado del paciente.
- Escoliosis: cinesiterapia, tratamiento postural, lechos termoconformados y corsés para flexibilizar el raquis.
- Limitación psicomotora produnda: instalación en postura correcta del paciente y acciones sobre el entorno(aconsejar adaptaciones del mobiliario y arquitectónicas en el domicilio) para mejorar el confort del paciente y reducir la carga de atención.

lunes, 9 de diciembre de 2019

Manifestaciones Síndrome de Edwards

Las manifestaciones clínicas del síndrome de Edwards son: 
- Retraso de crecimiento pre y postnatal (peso medio al nacer: 2340 g).
- Nacimiento postérmino.
- Panículo adiposo y masa muscular escasa al nacer
- Hipotonía inicial que evoluciona a hipertonía.
- Craneofacial: microcefalia, fontanelas amplias, occipucio prominente con diámetro bifrontal estrecho, defectos oculares (opacidad corneal, catarata. microftalmía, coloboma de iris), fisuras palpebrales cortas, orejas displásicas de implantación baja, micrognatia, boca pequeña, paladar ojival, labio/paladar hendido.
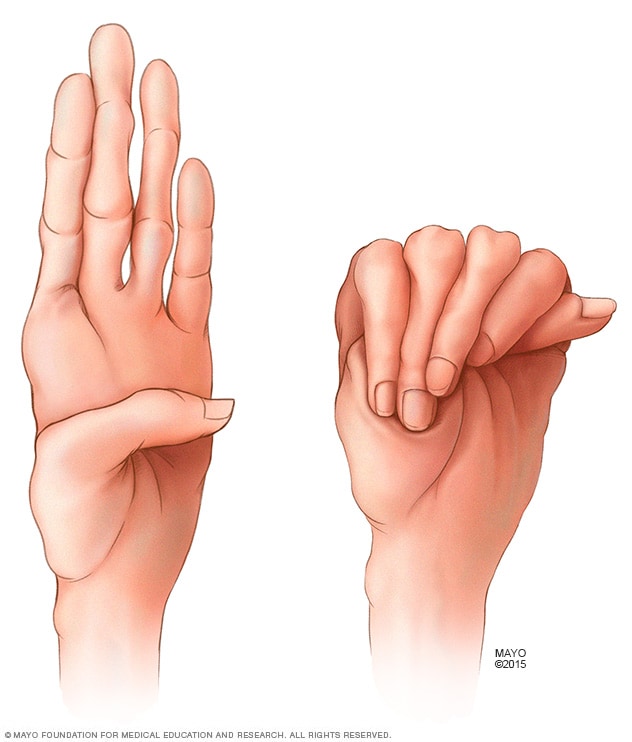
- Extremidades: mano trisómica (posición de las manos característica con tendencia a puños cerrados, con dificultad para abrirlos,y con el segundo dedo montado sobre el tercero y el quinto sobre el cuarto), uñas de manos y pies hipoplásicas, limitación a la extensión de las caderas, talón prominente con primer dedo del pie corto y en dorsiflexión, hipoplasia/aplasia radial, sindactilia dedos del pie, piez zambos.
- Tórax-Abdomen: mamilas hipoplásicas, hernia umbilical y/ó inguinal, espacio intermamilar aumentado, onfalocele.
- Urogenital: testes no descendidos, hipoplasia labios mayores con clítoris prominente, malformaciones uterinas, hipospadias, escroto bífido.
- Malformaciones renourológicas: riñón en herradura, ectopia renal, hibronefosis, duplicidad uteretal, riñón poliquístico.
- Cardiovascular: cardiopatía congénita presente en 90% de los casos (comunicación interventricular con afectación valvular múltiple, conducto arterioso persistente, estenosis pulmonar, coartación de aorta, transposición de grandes arterias, tetralogía de Fallot, arteria coronaria anómala).
- Tracto gastrointestinal: divertículo de Meckel, páncreas ectópico, fijación incompleta de colon, ano anterior, atresia anal.
- Sistema nervioso central: hipoplasia/aplasia de cuerpo calloso, agenesia de septum pellucidum, circunvolunciones cerebrales anómalas, hidrocefalia, espina bífida.
- Piel: cutis marmorata, hirsutismo en espalda y frente.
- Signos radiológicos: esternón corto con núcleos de osificación reducidos, pelvis pequeñas, caderas luxadas.

Resultado de imaxes para microcefalia sindrome de edwardsResultado de imaxes para mano trisomica


Resultado de imaxes para comunicacion interventricular

martes, 26 de noviembre de 2019

¿Qué es el síndrome de Edwards?

Síndrome poliformativo, consecuencia de un imbalance cromosómico debido a la existencia de tres cromosomas 18. Su frecuencia se calcula entre 1/6000-1/13000 nacidos vivos. Se da en todas las razas y zonas geográficas.

El 95-96% de casos corresponden a trisomía completa producto de no-disyunción, siendo el resto trisomía por traslocación. La trisomía parcial y el mosaicismo para trisomía 18 suelen presentar un fenotipo incompleto, con ausencia de algunas de las anomalías típicas del S. de Edwards. No se ha identificado una región cromocómica única, crítica, responsable del síndrome. Parece que es necesaria la duplicación de dos zonas, 18q12-21 y 18q23 para que se produzca el fenotipo típico de S. de Edwards, con una zona, 18q12.3-q21.1 con fuerte influencia en el retraso mental.


El síndrome de Edwards se caracteriza por un bajo peso al nacer y ciertos rasgos anormales. Estos incuyen una cabeza pequeña de forma anormal; mandíbula y boca pequeñas; puños apretados con los dedos superpuestos, y defectos en el corazón, los pulmones, los riñones, los intestinos y el estómago. Muchos bebés con síndrome de Edwards mueren antes de nacer o en los primeros meses de vida, pero algunos niños viven durante varios años. La presencia de síndrome de Edwards aumenta el riesgo de ciertos tipos de cáncer, como el hepatoblastoma (un tipo de cáncer de hígado) y el tumor de Wilms (un tipo de cáncer de riñón). También se llama trisomía 18.


Resultado de imaxes para: síndrome de edwards"Resultado de imaxes para: síndrome de edwards"Resultado de imaxes para: síndrome de edwards"Resultado de imaxes para: síndrome de edwards"Resultado de imaxes para: síndrome de edwards manos"